PCR实验看起来并不复杂:
加样 → PCR扩增 → 电泳 → 看结果。
但真正做起来,很多新手都会遇到类似的问题:
“为什么什么都没有?”
“为什么有这么多条带?”
“为什么这次有,下次又没有?”
“明明设置都一样,为什么结果却不一样?”
PCR结果异常,并不一定意味着某一个步骤“做错了”。模板、引物、反应体系、扩增程序,甚至最后的电泳检测,都可能影响结果。
所以,遇到PCR失败时,与其反复“换条件、调温度”,不如先学会从结果反推问题。
这也是PCR实验中非常重要的一项基本功。
先看结果
跑完电泳后,可以先不要急着重新做实验。
先观察条带的情况。
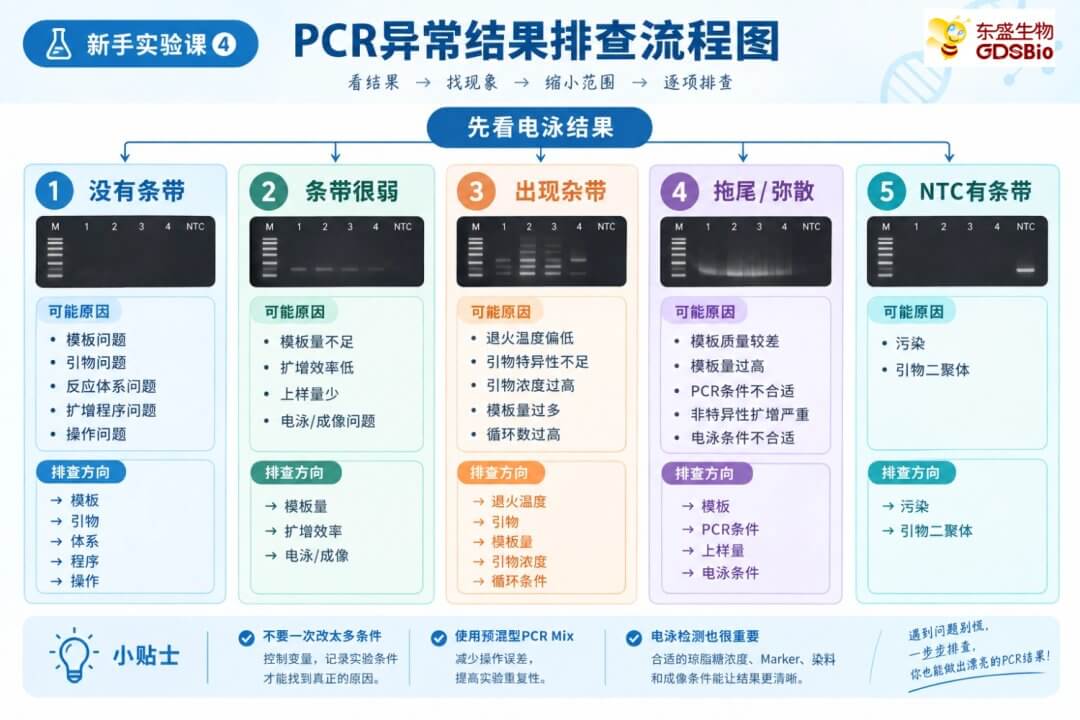
常见的PCR结果大致可以分为以下几类:
① 没有条带
目标位置看不到明显扩增产物。
② 有条带,但很弱
可以看到目标条带,但亮度明显偏低。
③ 出现多条条带
除了目标条带外,还出现其他大小的条带。
④ 出现拖尾或弥散
条带边缘不清晰,甚至出现大片弥散。
⑤ 阴性对照也出现条带
本来应该没有扩增产物的阴性对照,却出现了明显条带。
不同的结果,意味着排查的方向也不同。
因此,PCR troubleshooting的第一步并不是“重新做一遍”,而是:
先判断自己遇到了哪一种问题。
没有条带
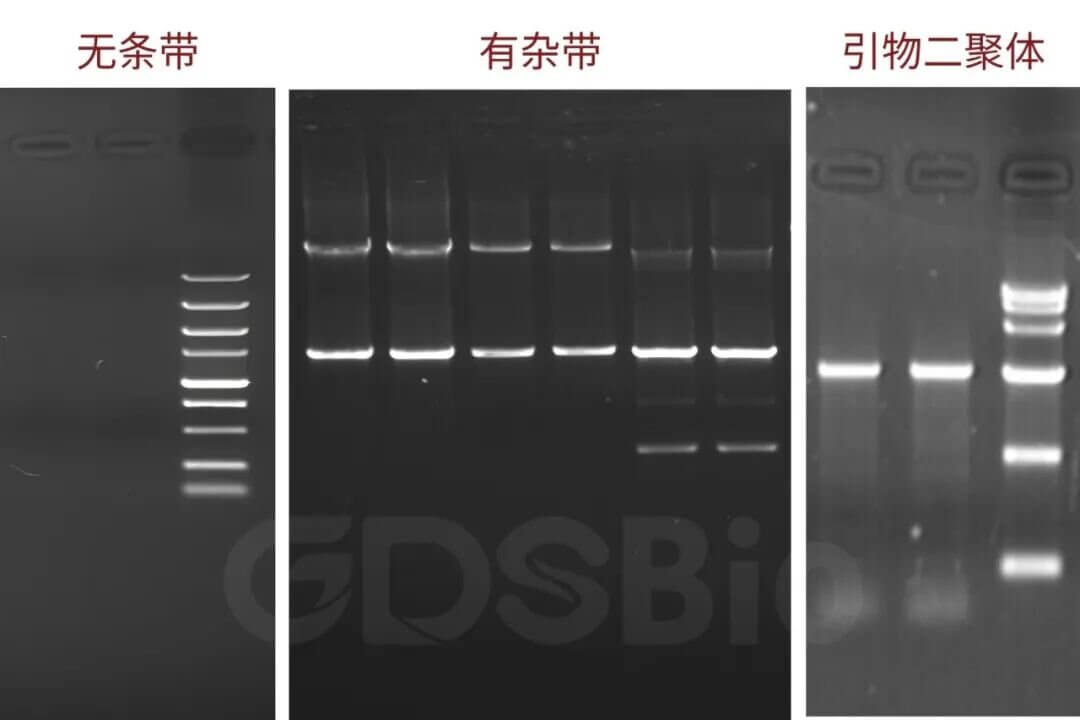
“没有条带”是PCR实验中最容易让新手困惑的情况。
造成这个结果的原因很多。
可以按照下面的顺序进行排查:
模板 → 引物 → PCR体系 → 扩增程序 → 操作过程
1. 检查模板
模板是PCR扩增的基础。
常见情况包括:
模板浓度过低
模板降解
模板纯度较差
模板中存在PCR抑制物
模板加入量不合适
例如,DNA提取过程中如果残留某些抑制PCR反应的物质,就可能导致扩增效率下降,甚至完全没有扩增产物。
因此,当PCR没有条带时,可以先确认:
模板有没有问题?
而不是第一时间去修改PCR程序。
2. 检查引物
如果模板没有明显问题,就可以检查引物。
需要关注:
引物序列是否正确
引物是否与目标序列匹配
引物设计是否合理
引物浓度是否合适
引物是否保存得当
如果使用的是新设计的引物,尤其需要确认引物设计本身是否存在问题。
有时候PCR失败,并不是PCR体系的问题,而是:
从一开始,目标序列就没有被正确识别。
3. 检查反应体系
传统PCR体系通常涉及多个组分,例如:
模板
Forward Primer
Reverse Primer
DNA Polymerase
dNTP
Mg²⁺
Buffer
水
任何一个组分出现问题,都可能影响最终结果。
新手实验中还经常出现一种情况:
“所有试剂都在,但就是结果不对。”
这时候需要回想一下:
是否漏加某个组分?
加样顺序是否正确?
是否存在移液误差?
试剂是否反复冻融?
体系是否充分混匀?
是否使用了正确的PCR Mix?
这也是为什么很多实验室会使用预混型PCR Mix。
将多个反应组分预先优化并混合,可以减少单独配制多个组分时产生的操作误差,也有助于提高实验重复性。
条带很弱
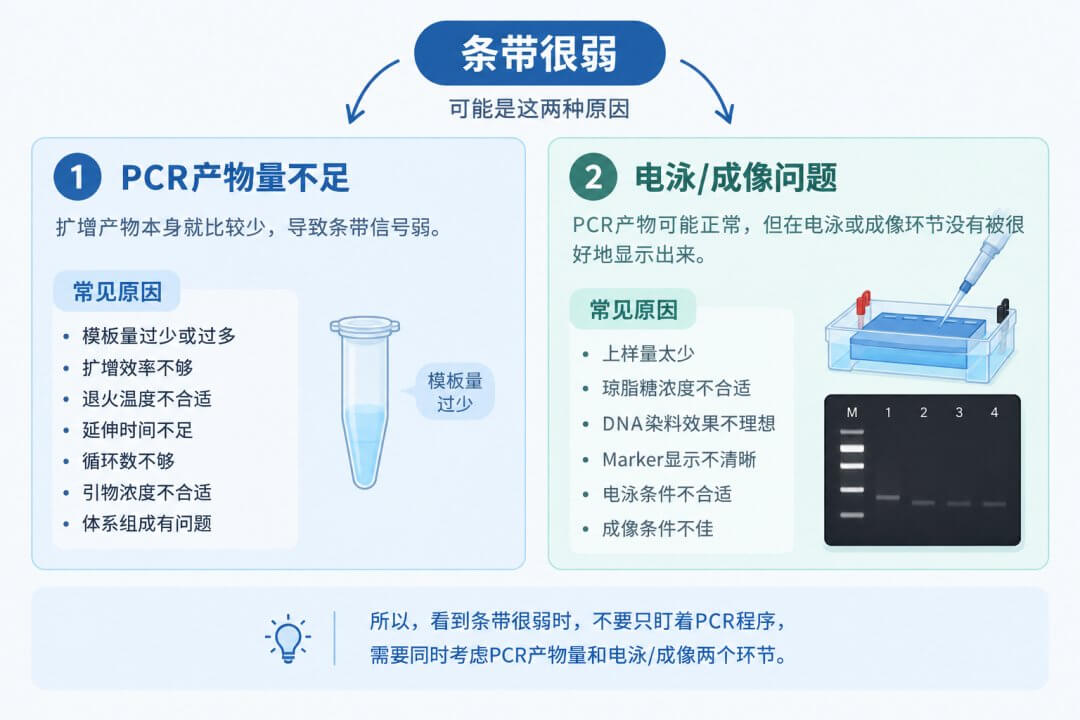
如果目标位置有条带,但非常微弱,说明PCR并非完全没有扩增。
这时候需要进一步判断:
是扩增产物太少,还是电泳检测没有把它很好地显示出来?
1. 模板量是否合适?
模板太少,可能导致最终扩增产物不足。
但需要注意:
模板并不是越多越好。
模板量过高同样可能带来问题,特别是在模板纯度不高的情况下,过量模板中的抑制物也可能影响PCR。
2. 扩增效率是否足够?
如果模板和体系都没有明显问题,还需要考虑扩增条件。
例如:
退火温度
延伸时间
循环数
引物浓度
体系组成
这些因素都会影响最终产物量。
3. 电泳检测是否正常?
PCR完成以后,还要经过电泳和成像。
如果PCR产物本身没有问题,但:
上样量太少
琼脂糖浓度不合适
DNA染料效果不理想
Marker显示不清晰
电泳条件不合适
成像条件不佳
同样可能得到“不明显”的结果。
所以:
PCR扩增成功,并不意味着电泳图一定漂亮。
PCR和电泳其实是两个需要分别判断的环节。
出现杂带
如果电泳结果不是“一条清晰的目标条带”,而是出现了很多大小不同的条带,这通常意味着:
发生了非特异性扩增。
简单来说,就是PCR不仅扩增了目标序列,还扩增了其他不希望得到的序列。
为什么会出现杂带?
① 退火温度偏低
如果条件过于宽松,一些匹配程度不够高的序列也可能参与扩增。
在其他条件允许的情况下,提高退火温度有时可以减少非特异性扩增。
② 引物特异性不足
如果引物设计本身存在问题,就可能与多个位置发生结合。
③ 引物浓度过高
浓度过高可能增加非特异性扩增或者引物二聚体形成的可能性。
④ 模板量过多
模板过量同样可能增加非特异性扩增。
⑤ 循环数过高
循环数增加时,一些原本很弱的非特异性扩增也可能被逐渐放大。
出现拖尾
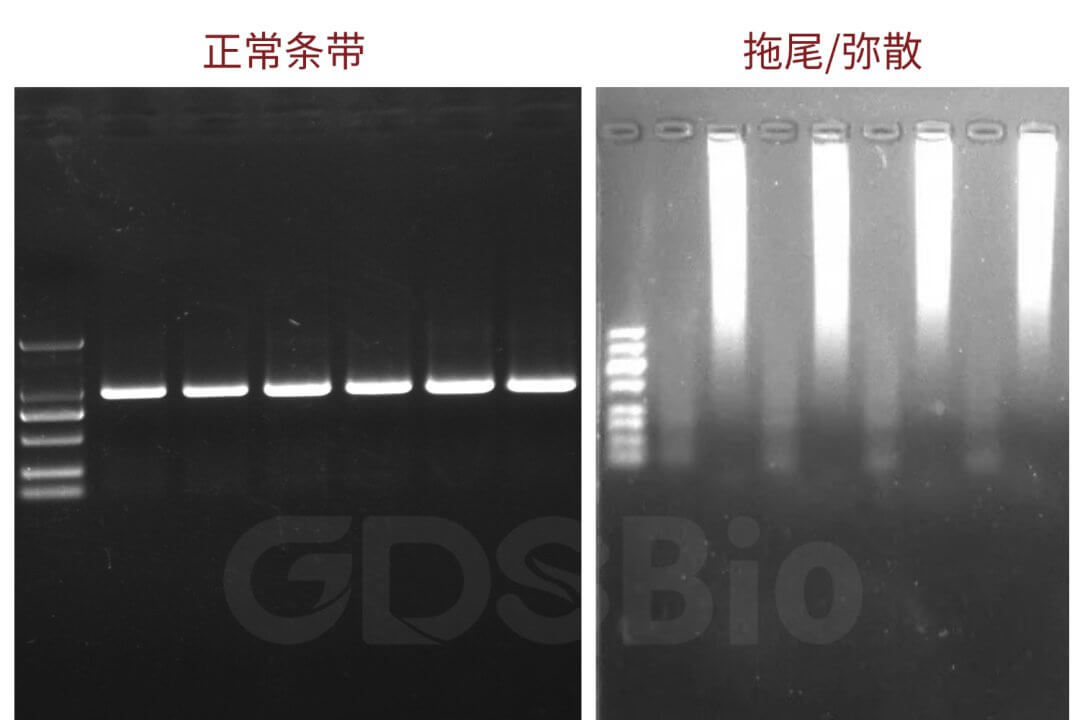
还有一种比较常见的结果:
没有明显的单一条带,而是出现拖尾、弥散或者大片模糊区域。
这时候需要综合判断PCR和电泳两个环节。
可能的原因包括:
模板质量较差
模板量过高
PCR条件不合适
非特异性扩增严重
循环数过多
电泳上样量过高
电泳条件不合适
琼脂糖浓度与目标片段不匹配
尤其是当PCR产物本身比较复杂时,单纯调整电泳条件可能无法解决根本问题。
所以看到拖尾时,可以先问自己:
这是PCR的问题,还是电泳的问题?
把两个环节分开判断,排查起来会简单很多。
NTC有条带
PCR实验中通常会设置阴性对照,也就是:
NTC(No Template Control)
它不加入模板,理论上不应该出现目标扩增产物。
如果NTC出现了条带,就需要特别注意。
目标大小附近有明显条带
需要优先考虑:
是否存在污染。
PCR产物本身就是非常容易造成污染的物质。
例如前一次PCR产生的大量扩增产物,如果进入了下一次PCR体系,就可能导致NTC也出现扩增。
因此PCR实验通常需要特别注意:
加样区域与PCR产物处理区域的分离
移液器和枪头的规范使用
操作台面的清洁
试剂分装
阴性对照的设置
出现非常小的条带
如果出现的是一个非常小的条带,也需要考虑:
引物二聚体(primer dimer)
引物之间发生非特异性结合后,也可能形成可以被扩增和检测到的短片段。
因此:
NTC出现条带,并不意味着所有情况都一定是污染。
还需要结合条带大小、位置以及其他实验结果进行判断。
排查流程
做PCR时,可以建立一个简单的排查习惯。
没有条带
→ 模板 → 引物 → 体系 → 程序
条带很弱
→ 模板量 → 扩增效率 → 电泳/成像
出现杂带
→ 退火温度 → 引物 → 模板量 → 循环条件
拖尾/弥散
→ 模板 → PCR条件 → 上样量 → 电泳条件
NTC有条带
→ 污染 → 引物二聚体
可以把整个排查过程简单记成:
看结果 → 找现象 → 缩小范围 → 逐项排查
而不是一次性修改很多参数。
别一次改多个变量
这是新手实验中一个非常容易忽视的问题。
例如第一次PCR失败后,同时:
换引物
改退火温度
增加模板
增加循环数
更换PCR Mix
第二次结果可能变好了。
但是问题来了:
到底是哪一个改变起了作用?
你并不知道。
因此,PCR条件优化时,更推荐采用控制变量的思路。
一次重点调整一个因素,记录实验条件和结果。
例如:
第一次:
退火温度 58℃
第二次:
退火温度 60℃
其他条件保持一致。
如果结果发生明显变化,就可以更容易判断退火温度是否是关键因素。
对于新手来说,养成这种实验记录习惯,比“不断试不同条件”更加重要。
记住这几点
最后,把今天的内容浓缩成几个简单的原则:
① 没有条带
先检查模板、引物和体系,不要直接认定是程序的问题。
② 条带很弱
区分PCR扩增问题和电泳检测问题。
③ 出现杂带
重点考虑非特异性扩增。
④ 出现拖尾
同时检查PCR和电泳两个环节。
⑤ NTC有条带
认真排查污染,同时考虑引物二聚体。
⑥ 优化实验
不要一次改太多参数,控制变量并做好记录。
PCR是一项非常成熟的实验技术,但“会操作”和“会判断结果”其实是两件不同的事情。
对于刚开始接触PCR的新手来说,第一次遇到异常结果很正常。
真正重要的不是保证每一次实验都一次成功,而是逐渐建立自己的判断逻辑:
看到结果 → 判断现象 → 找可能原因 → 逐项排查 → 记录条件 → 优化实验。
当你开始能够从一张电泳图中判断“问题可能出在哪里”,PCR才真正从一个需要照着步骤完成的实验,变成了一项可以自己分析和优化的实验技术。
下一次PCR出现异常时,不妨先别急着重做。
先看看你的电泳图,问题可能已经告诉你答案了。
东盛PCR解决方案
PCR实验的稳定性不仅取决于操作,也依赖于可靠的试剂体系。
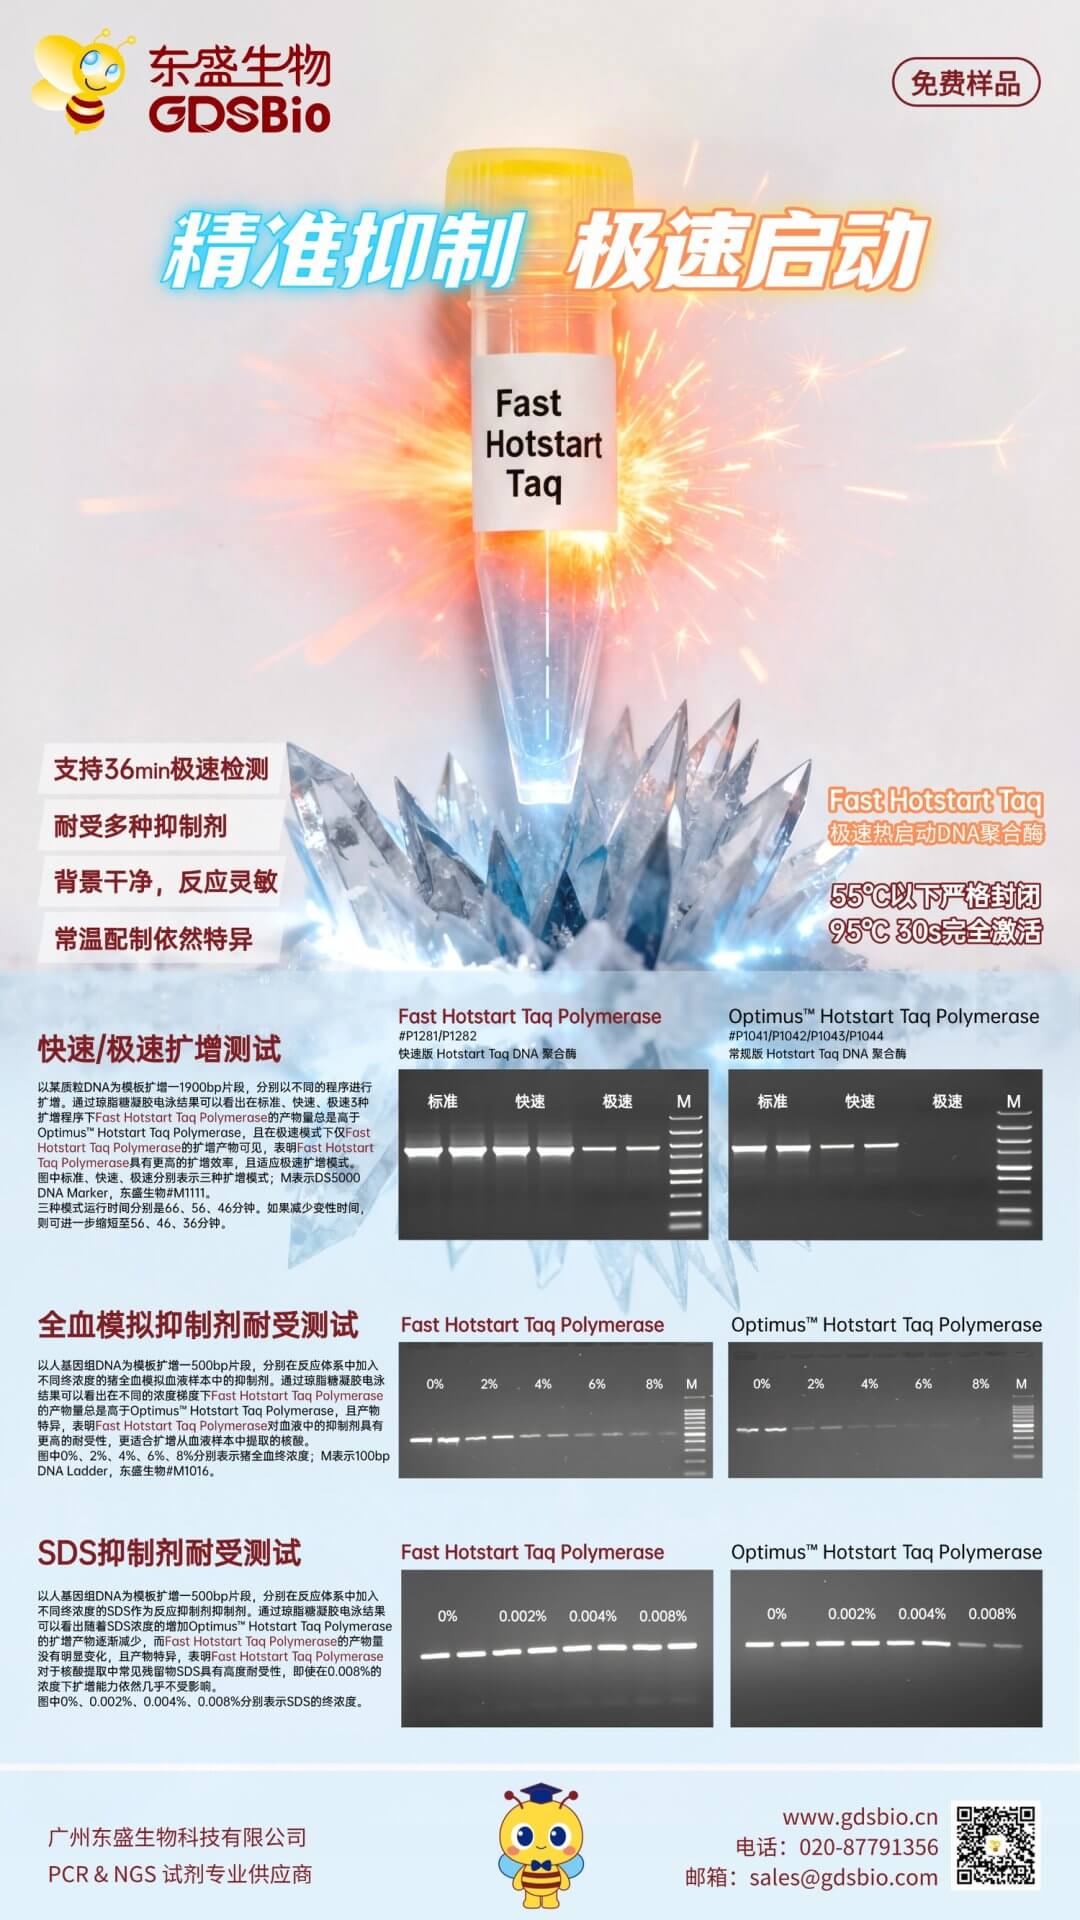
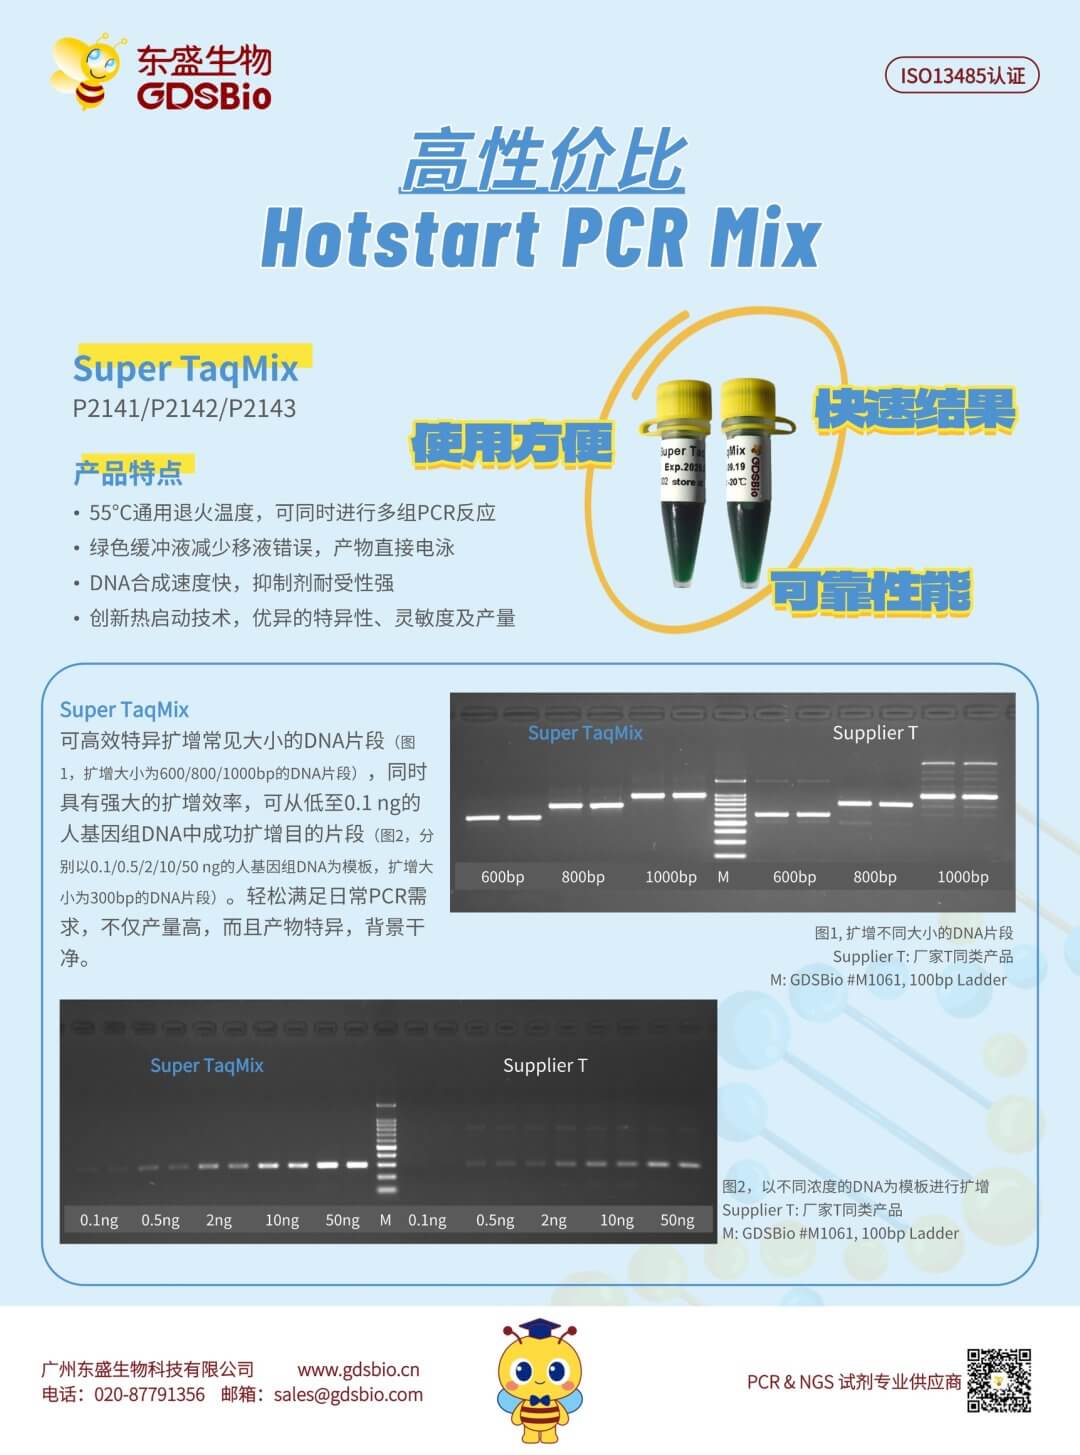
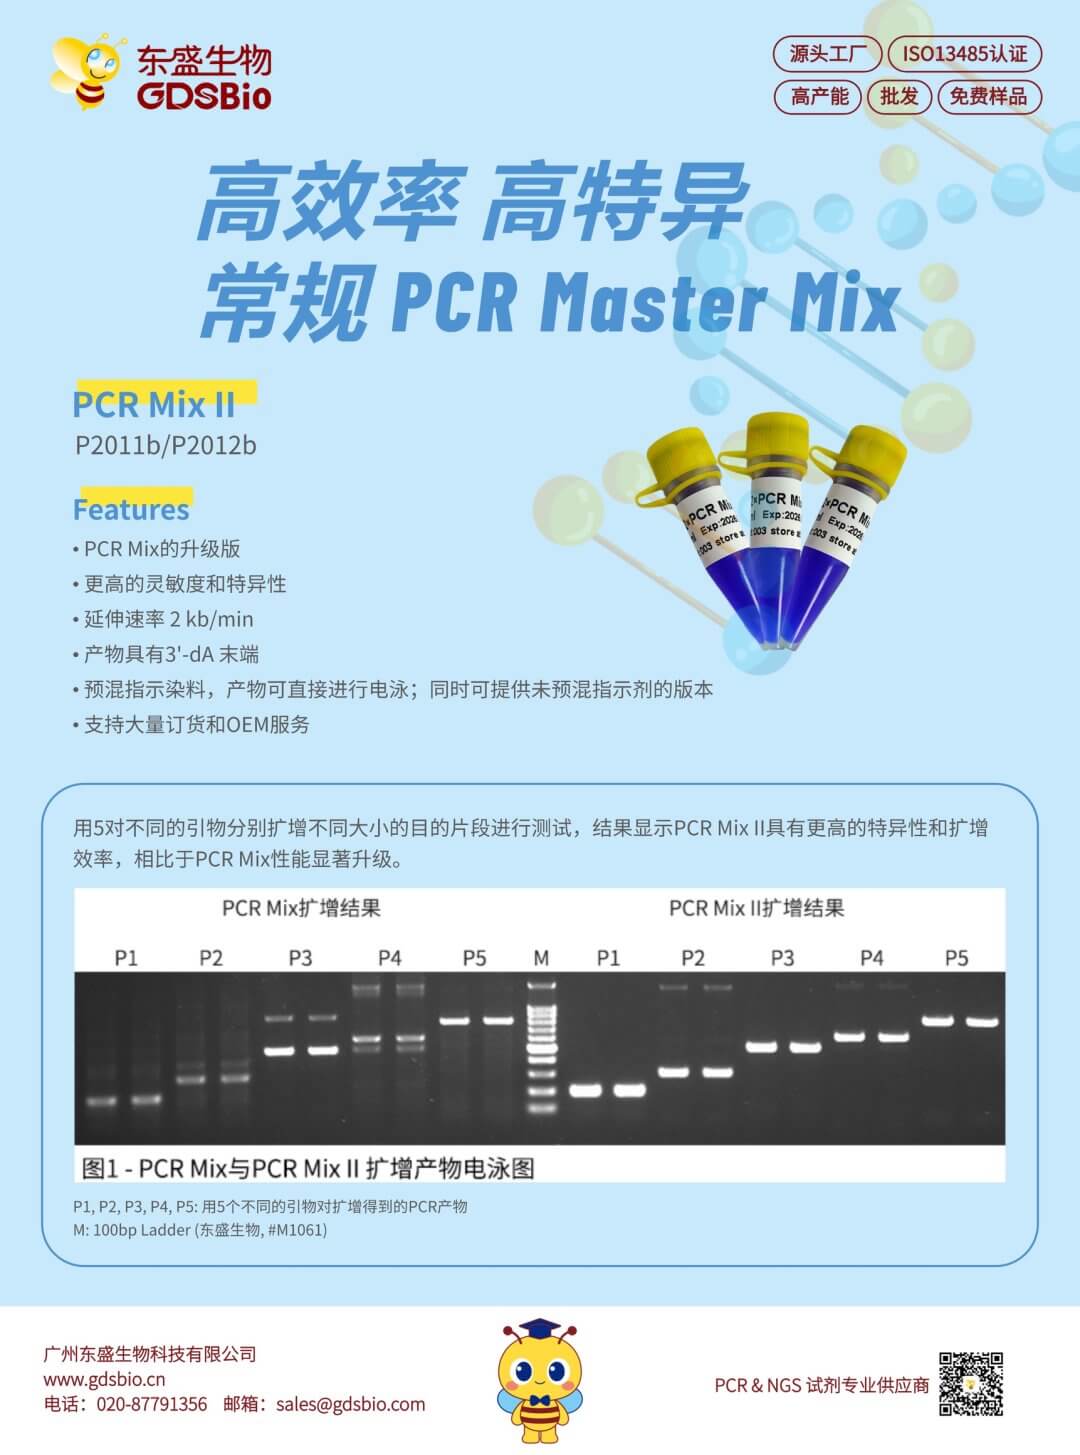
东盛生物提供覆盖常规PCR、快速PCR、多重PCR等应用场景的PCR产品,包括:
✔ PCR Master Mix
✔ Hot Start Taq DNA Polymerase
✔ dNTP Mix
✔ PCR Buffer
✔ DNA Polymerase系列
✔ Multiplex PCR Mix系列
通过优化的酶体系和缓冲体系,为科研用户提供稳定、高效、重复性好的PCR实验体验。
温馨提示:
• 所有规格均提供免费样品试用,欢迎联系索取
• 支持 OEM/ODM 定制贴牌服务
• 大包装/定制包装价格更优,欢迎询价
立即访问产品页 →
广州东盛生物科技有限公司
📧 sales@gdsbio.com
📞 020-87791356
🌐 www.gdsbio.cn 东盛官网/AI客服
如果你正在进行PCR/qPCR/核酸电泳实验,欢迎联系我们获取产品资料及技术支持。
关注东盛生物,和我们一起从基础开始学好分子生物学实验。